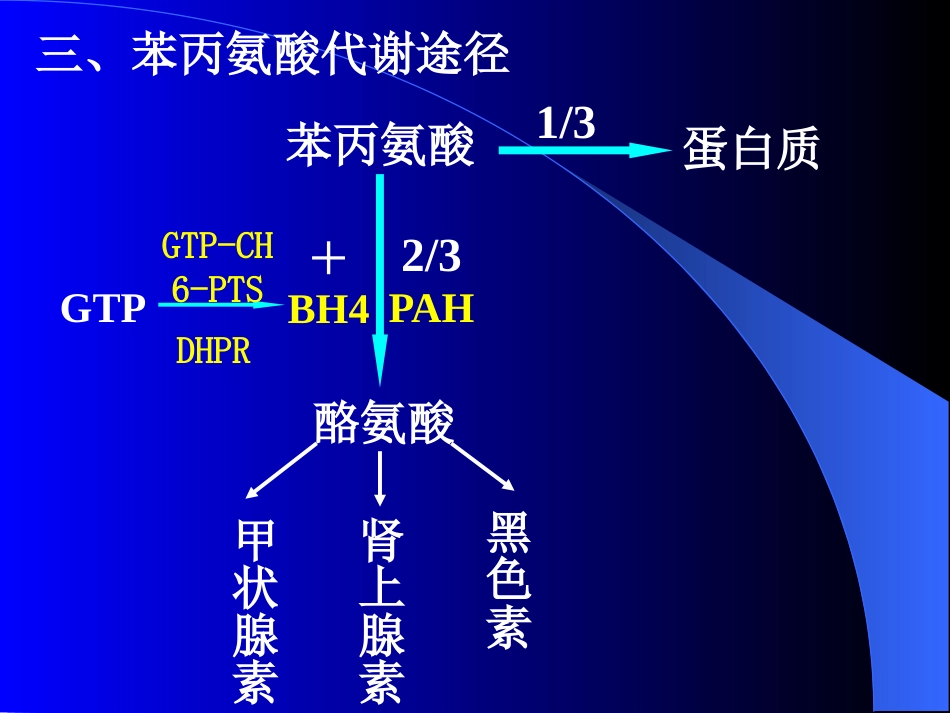
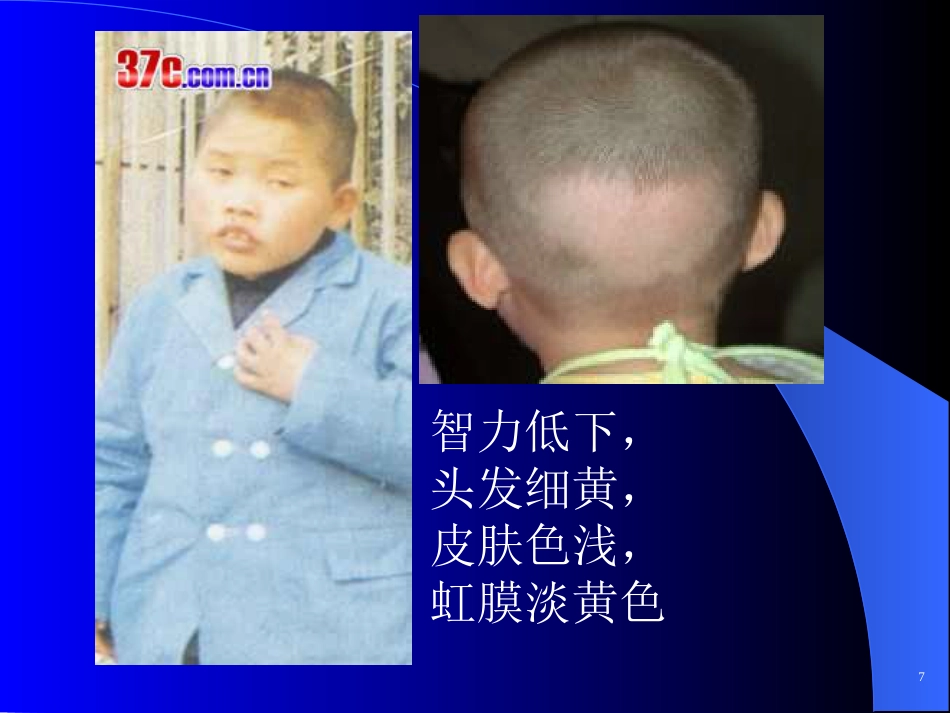
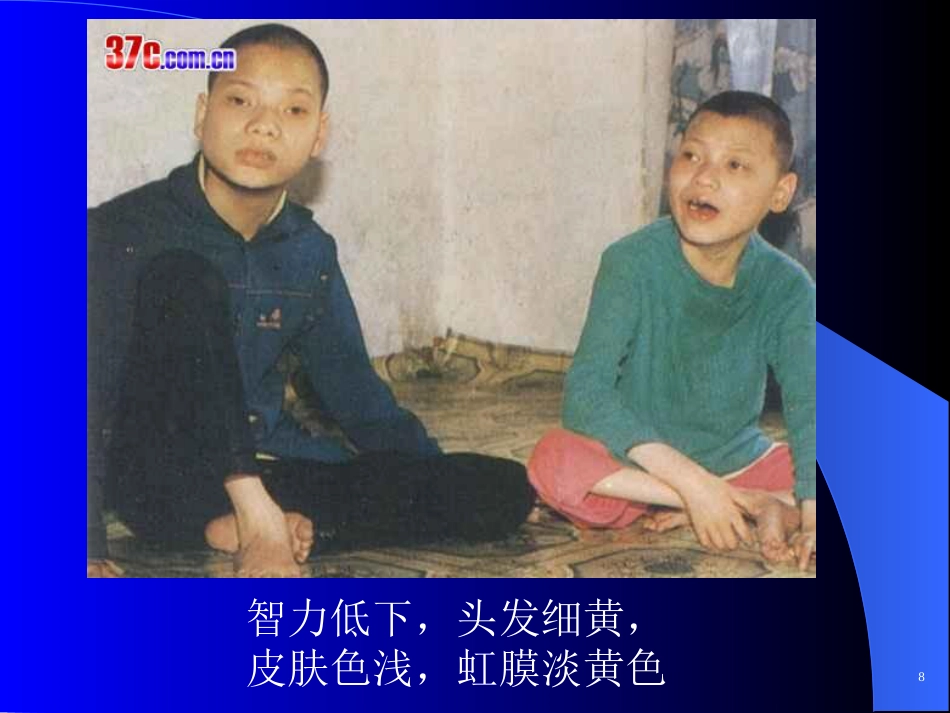
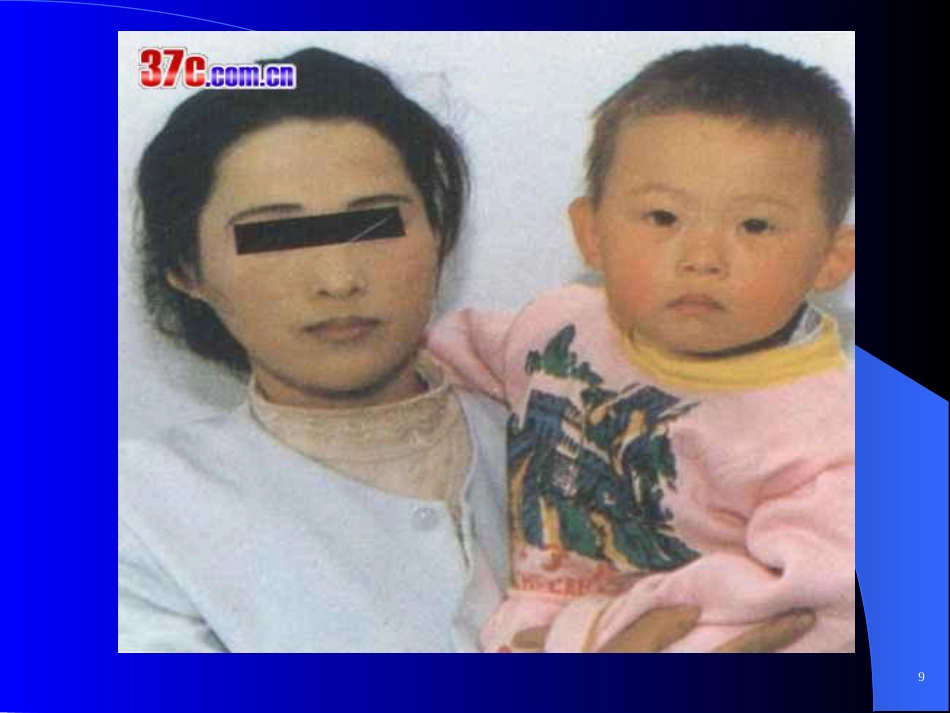
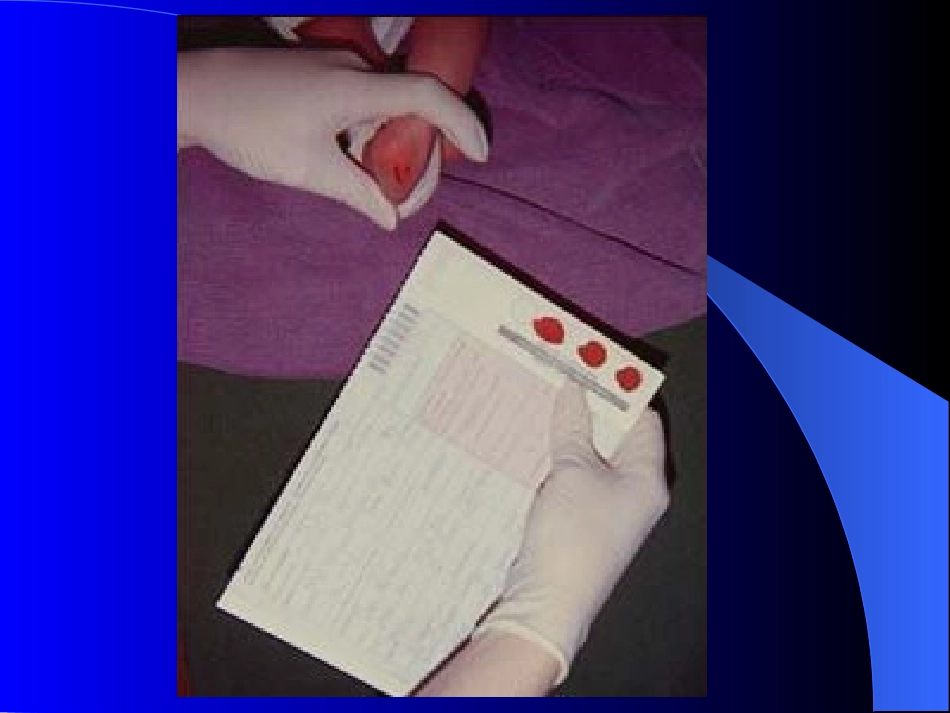
苯 丙 酮 尿 症Phenylketonuria(PKU)广东医学院儿科张振华1【概述】 苯丙酮尿症(PKU ):是一种常见的氨基酸代谢病,是由于体内苯丙氨酸代谢途径中酶缺陷所致,因患儿尿液中排出大量苯丙酮酸等代谢产物而得名。 常染色体隐性遗传,也称酶病。【概述】 临床主要表现 2智能低下惊厥发作色素减少早期诊断、合理的饮食是挽救患儿的关键 【发病机制】 一、苯丙氨酸(PA )来源及作用 1 、必需氨基酸:食物吸收 2 、体内合成蛋白质和酪氨酸二、发病类型1 、典型:肝细胞缺乏苯丙氨酸羟化酶活性 ( PAH )2 、不典型:缺乏苯丙氨酸羟化过程中所 必需的辅酶。3三、苯丙氨酸代谢途径 苯丙氨酸1/3蛋白质GTP酪氨酸+BH42/3PAHGTP-CH6-PTSDHPR甲状腺素肾上腺素黑色素【临床表现】 一、神经系统 智能落后、多动、癫痫等二、外貌 黑色素不足:毛发,皮肤和虹膜色泽变浅5三、其他 常见:呕吐、皮肤干燥、湿疹 尿和汗液有鼠尿臭味(苯乙酸)四、检查 脑电图:80% 有异常,高峰节律紊乱, 灶性棘波 CT 和MRI :弥漫性脑皮质萎缩6智力低下,头发细黄,皮肤色浅,虹膜淡黄色7智力低下,头发细黄,皮肤色浅,虹膜淡黄色89【诊断】 原则:尽早诊治,以免神经系统不可逆 损害。 方法:实验室诊断 一、新生儿期筛查 纸片法 比色定量测定法 苯丙氨酸>0.24mmol/L (4ml/dl )有意义 * 新生儿筛查已成为早期诊断遗传代谢病的重要方法10二、尿三氯化铁试验 * 不能用于新生儿,用于较大儿童 特异性差【治疗】为少数可治性遗传代谢病之一原则:一旦确诊,立即积极治疗治疗开始时年龄愈小,效果愈好饮食疗法是PKU 主要治疗11一、低苯丙氨酸饮食 目前市场有生产的PKU 奶粉出售 持续时间:青春期后12二、补充BH4 、5- 羟色氨酸和L-DOPA (在饮食疗法基础上) 适于BH4 缺乏患儿三、观察指标 <6 月:每周测PA 二次 >6 月:每月测PA 二次 维持苯丙氨酸浓度为0.12-0.6mmol/L (2-10mg/dl)13四、低PA 饮食不良反应 低血糖,低蛋白血症,大细 胞性贫血,生长发育落后等 饮食疗法的原则: 1. 使PA 浓度不致过高 2. 又要保证患儿生长发育所需【疗效判断】 经过PKU 治疗后,惊厥消失,脑电图正常,头发,皮肤恢复天然色。 智力低下:效果不明显。14【预后】开始治疗时间与预后有关 症状出现之前:智力发育接近正常 生后6m 开始:大部分有智力低下 4-5y 后开始:智力障碍难以恢复, 可减轻癫痫发作和...